Vol. 12. Núm. 76.
Páginas 4497-4506 (Abril 2019)

Actualización
Miopatías metabólicas, mitocondriales y tóxicas

Metabolic, mitochondrial and toxic myopathies

C. Domínguez-GonzálezacdM.A. Martín-Casanuevabcd
Doi : https://10.1016/j.med.2019.04.004
Opciones
Resumen

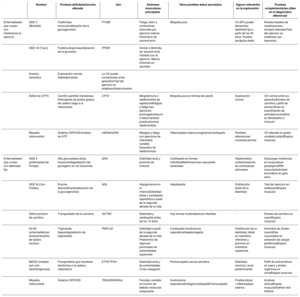
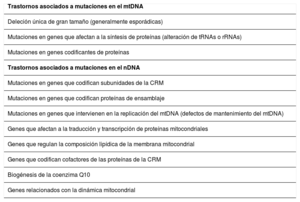
Las miopatías metabólicas y mitocondriales son trastornos hereditarios que tienen en común ser secundarias a un defecto en la obtención de energía en forma de ATP desde los nutrientes. Pueden estar alteradas las vías del metabolismo de los hidratos de carbono o los lípidos o la fosforilación oxidativa mitocondrial, que es la vía final común del metabolismo aeróbico. Se pueden manifestar de forma episódica o con debilidad muscular de curso progresivo. La historia clínica es el pilar fundamental a partir del cual dirigir el diagnóstico diferencial y, en ella, deberá incluirse siempre un interrogatorio detallado sobre los antecedentes de exposición a fármacos. Muchos de ellos pueden tener efectos adversos sobre el músculo, con síntomas similares a los característicos de los trastornos metabólicos musculares. El diagnóstico definitivo debe ser molecular, puesto que además de asegurar un correcto asesoramiento genético a las familias, permitirá desde ya o en el futuro ofrecer un tratamiento personalizado.

Palabras clave
Miopatía
Glucogenosis
Rabdomiolisis
Mitocondrial
Abstract

Metabolic and mitochondrial myopathies are inherited disorders characterized by incompetence to provide energy substrate (ATP) from nutrients. Both carbohydrate or lipid metabolism or mitochondrial oxidative phosphorylation, (final common pathway for aerobic metabolism), may be altered. Clinically can appear like episodes besides to progressive muscle weakness. Differential diagnosis is based on clinical history, including detailed search for history of exposure to drugs, that might have adverse effects similar to muscle metabolic disorders. Molecular diagnosis allows establishing definitive diagnosis, as well as to perform genetic counseling and to provide a personalized treatment, now or in the future.

Keywords
Myopathy
Glycogenosis
Rhabdomyolysis
Mitochondrial

Identifíquese

¿Aún no es suscriptor de la revista?
Comprar el acceso al artículo

Comprando el artículo el pdf del mismo podrá ser descargado

Teléfono para incidencias

De lunes a viernes de 9h a 18h (GMT+1) excepto los meses de julio y agosto que será de 9 a 15h
Llamadas desde España 932 415 960
Llamadas desde fuera de España +34 932 415 960
Bibliografía
[1]
201911260633164788
A. Toscano, E. Barca, O. Musumeci.
Update on diagnostics of metabolic myopathies.
Curr Opin Neurol, (2017), 30 pp. 553-562
[2]
201911260633164789
Tarnopolsky MA. Metabolic myopathies. Continuum (Minneap Minn). 2016; 22(6, Muscle and neuromuscular junction disorders):1829-51.
[3]
A.S. Ahuja.
Understanding mitochondrial myopathies: a review.
Peer J, (2018), 6 pp. e4790
[4]
M. Gross, E. Rötzer, P. Kölle, W. Mortier, H. Reichmann, H.H. Goebel, et al.
A G468-T AMPD1 mutant allele contributes to the high incidence of myoadenylate deaminase deficiency in the Caucasian population.
Neuromuscul Disord, (2002), 12 pp. 558-565
[5]
B. Norman, A.T. Nygren, J. Nowak, R.L. Sabina.
The effect of AMPD1 genotype on blood flow response to sprint exercise.
Eur J Appl Physiol, (2008), 103 pp. 173-180
[6]
2019112606331647810
M. Pasnoor, R.J. Barohn, M.M. Dimachkie.
Toxic myopathies.
Curr Opin Neurol, (2018), 31 pp. 575-582
[7]
2019112606331647811
H. Ozen.
Glycogen storage diseases: new perspectives.
World J Gastroenterol, (2007), 13 pp. 2541-2553
[8]
2019112606331647812
2019112606331647813
R. Godfrey, R. Quinlivan.
Skeletal muscle disorders of glycogenolysis and glycolysis.
Nat Rev Neurol, (2016), 12 pp. 393-402
[9]
2019112606331647814
2019112606331647815
P. Laforêt, C. Vianey-Saban.
Disorders of muscle lipid metabolism: diagnostic and therapeutic challenges.
Neuromuscul Disord, (2010), 20 pp. 693-700
[10]
A. Santalla, G. Nogales-Gadea, A.B. Encinar, I. Vieitez, A. González-Quintana, P. Serrano-Lorenzo, et al.
Genotypic and phenotypic features of all Spanish patients with McArdle disease: a 2016 update.
BMC Genomics, (2017), 18 pp. 819
[11]
2019112606331647816
A. Lucia, G. Nogales-Gadea, M. Pérez, M.A. Martín, A.L. Andreu, J. Arenas.
McArdle disease: what do neurologists need to know?.
Nat Clin Pract Neurol, (2008), 4 pp. 568-577
[12]
2019112606331647817
2019112606331647818
L.J. Sharp, R.G. Haller.
Metabolic and mitochondrial myopathies.
Neurol Clin, (2014), 32 pp. 777-799
[13]
P. Kazemi-Esfarjani, E. Skomorowska, T.D. Jensen, R.G. Haller, J. Vissing.
A nonischemic forearm exercise test for McArdle disease.
Ann Neurol, (2002), 52 pp. 153-159
[14]
M.A. Martín, J.C. Rubio, J. Buchbinder, R. Fernández-Hojas, P. del Hoyo, S. Teijeira, et al.
Molecular heterogeneity of myophosphorylase deficiency (McArdle's disease): a genotype-phenotype correlation study.
Ann Neurol, (2001), 50 pp. 574-581
[15]
2019112606331647819
2019112606331647820
M.C. Ørngreen, J. Vissing.
Treatment opportunities in patients with metabolic myopathies.
Curr Treat Options Neurol, (2017), 19 pp. 37
[16]
M.A. Martín, J.C. Rubio, F. De Bustos, P. Del Hoyo, Y. Campos, A. García, et al.
Molecular analysis in Spanish patients with muscle carnitine palmitoyltransferase deficiency.
[17]
M.A. Martín, J.C. Rubio, P. del Hoyo, A. García, F. Bustos, Y. Campos, et al.
Identification of novel mutations in Spanish patients with muscle carnitine palmitoyltransferase II deficiency.
[18]
N. Raben, A. Wong, E. Ralston, R. Myerowitz.
Autophagy and mitochondria in Pompe disease: nothing is so new as what has long been forgotten.
Am J Med Genet C Semin Med Genet, (2012), 160C pp. 13-21
[19]
2019112606331647821
2019112606331647822
F.M. Platt, A. d’Azzo, B.L. Davidson, E.F. Neufeld, C.J. Tifft.
Lysosomal storage diseases.
Nat Rev Dis Primers, (2018), 4 pp. 27
[20]
M. Dasouki, O. Jawdat, O. Almadhoun, M. Pasnoor, A.L. McVey, A. Abuzinadah, et al.
Pompe disease: literature review and case series.
Neurol Clin, (2014), 32 pp. 751-776
[21]
F. Montagnese, F. Granata, O. Musumeci, C. Rodolico, S. Mondello, E. Barca, et al.
Intracranial arterial abnormalities in patients with late onset Pompe disease (LOPD).
J Inherit Metab Dis, (2016), 39 pp. 391-398
[22]
S. Figueroa-Bonaparte, S. Segovia, J. Llauger, I. Belmonte, I. Pedrosa, A. Alejaldre, et al.
Muscle MRI Findings in Childhood/Adult Onset Pompe Disease Correlate with Muscle Function.
PLoS One, (2016), 11 pp. e0163493
[23]
2019112606331647823
E. Kuperus, M.E. Kruijshaar, S.C.A. Wens, J.M. de Vries, M.M. Favejee, J.C. van der Meijden, et al.
Long-term benefit of enzyme replacement therapy in Pompe disease: A 5-year prospective study.
Neurology, (2017), 89 pp. 2365-2373
[24]
2019112606331647824
A.T. van der Ploeg, M.E. Kruijshaar, A. Toscano, P. Laforêt, C. Angelini, R.H. Lachmann, et al.
European consensus for starting and stopping enzyme replacement therapy in adult patients with Pompe disease: a 10-year experience.
Eur J Neurol, (2017), 24 pp. 768-831
[25]
2019112606331647825
M. Zhu, X. Zhu, X. Qi, D. Weijiang, Y. Yu, H. Wan, et al.
Riboflavin-responsive multiple Acyl-CoA dehydrogenation deficiency in 13 cases, and a literature review in mainland Chinese patients.
J Hum Genet, (2014), 59 pp. 256-261
[26]
2019112606331647826
2019112606331647827
S. DiMauro, E.A. Schon, V. Carelli, M. Hirano.
The clinical maze of mitochondrial neurology.
Nat Rev Neurol, (2013), 9 pp. 429-444
[27]
S. Eriksson, L. Wang.
Molecular mechanisms of mitochondrial DNA depletion diseases caused by deficiencies in enzymes in purine and pyri-midine metabolism.
Nucleosides Nucleotides Nucleic Acids, (2008), 27 pp. 800-808
[28]
2019112606331647828
2019112606331647829
G.S. Gorman, P.F. Chinnery, S. DiMauro, M. Hirano, Y. Koga, R. McFarland, et al.
Mitochondrial diseases.
Nat Rev Dis Primers, (2016), 2 pp. 16080
[29]
C. Garone, R.W. Taylor, A. Nascimento, J. Poulton, C. Fratter, C. Domínguez-González, et al.
Retrospective natural history of thymidine kinase 2 deficiency.
J Med Genet, (2018), 55 pp. 515-521
[30]
C. López-Gómez, R.J. Levy, M.J. Sánchez-Quintero, M. Juanola-Falgarona, E. Barca, B. García-Díaz, et al.
Deoxycytidine and deoxythymidine treatment for thymidine kinase 2 deficiency.
Ann Neurol, (2017), 81 pp. 641-652
[31]
2019112606331647830
S. Boenzi, D. Diodato.
Biomarkers for mitochondrial energy metabolism diseases.
Essays Biochem, (2018), 62 pp. 443-454
[32]
R. Montero, D. Yubero, J. Villarroya, D. Henares, C. Jou, M.A. Rodríguez, et al.
GDF-15 Is Elevated in Children with Mitochondrial Diseases and Is Induced by Mitochondrial Dysfunction.
PLoS One, (2016), 11 pp. e0148709
[33]
A. Suomalainen, J.M. Elo, K.H. Pietiläinen, A.H. Hakonen, K. Sevastianova, M. Korpela, et al.
FGF-21 as a biomarker for muscle-manifesting mitochondrial respiratory chain deficiencies: a diagnostic study.
Lancet Neurol, (2011), 10 pp. 806-818
[34]
2019112606331647831
2019112606331647832
S. Parikh, A. Goldstein, M.K. Koenig, F. Scaglia, G.M. Enns, R. Saneto, et al.
Diagnosis and management of mitochondrial disease: a consensus statement from the Mitochondrial Medicine Society.
Genet Med, (2015), 17 pp. 689-701
[35]
2019112606331647833
D. Annane, D. Orlikowski, S. Chevret.
Nocturnal mechanical ventilation for chronic hypoventilation in patients with neuromuscular and chest wall disorders.
Cochrane Database Syst Rev, (2014), pp. CD001941
[36]
2019112606331647834
2019112606331647835
S. Parikh, A. Goldstein, A. Karaa, M.K. Koenig, I. Anselm, C. Brunel-Guitton, et al.
Patient care standards for primary mitochondrial disease: a consensus statement from the Mitochondrial Medicine Society.
Genet Med, (2017), 19
[37]
C. Fiuza-Luces, J. Díez-Bermejo, M. Fernández-de la Torre, G. Rodríguez-Romo, P. Sanz-Ayán, A. Delmiro, et al.
Health benefits of an innovative exercise program for mitochondrial disorders.
Med Sci Sports Exerc, (2018), 50 pp. 1142-1151
[38]
2019112606331647836
M. Hirano, V. Emmanuele, C.M. Quinzii.
Emerging therapies for mitochondrial diseases.
Essays Biochem, (2018), 62 pp. 467-481
[39]
2019112606331647837
P.K. Rai, L. Craven, K. Hoogewijs, O.M. Russell, R.N. Lightowlers.
Advances in methods for reducing mitochondrial DNA disease by replacing or manipulating the mitochondrial genome.
Essays Biochem, (2018), 62 pp. 455-465
[40]
2019112606331647838
2019112606331647839
A.L. Mammen.
Statin-associated autoimmune myopathy.
N Engl J Med, (2016), 374 pp. 664-669